Cеквенирование нового поколения (NGS) – это современная технология, которая активно используется для идентификации патогенов. NGS — это передовой метод секвенирования с высокой производительностью, который позволяет получать большие объёмы информации о последовательностях геномов. Существуют различные варианты технологии cеквенирования нового поколения, в основном реализованные на платформах Иллумина (Illumina, Сан Диего, США), SOLiD (Life Technologies, Карлсбад, США), Нанопор (Oxford Nanopore, Великобритания) и MGI (BGI, Китайская Народная Республика).
Вирусы являются одними из самых распространённых биологических объектов на Земле. Многие вирусы культивируются в клеточных культурах, однако совместное культивирование вирусных сообществ в настоящее время трудно осуществимо. Вирусы оказывают значительное влияние на микробиомы, изменяя физиологию микроорганизмов и влияя на динамику бактериальных сообществ.
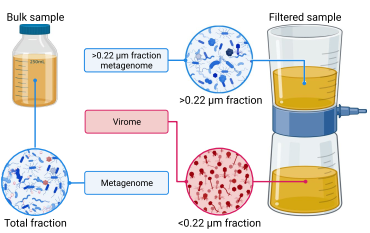
Существует два основных подхода к исследованию состава вирусных сообществ: секвенирование метагенома, либо выделение из образца вирусоподобных частицы (ВПЧ) для обогащения фракции нуклеиновых кислот вирусного сообщества перед секвенированием (далее — виромы). Оба метода предполагают использование биоинформатической обработки данных для определения вирусных последовательностей после секвенирования, но у каждого из них есть свои преимущества и недостатки. Несмотря на рост количества исследований, использующих вирусную метагеномику (виромику), стандарты таких исследований в области все еще не сформированы окончательно.
Kosmopolous и соавт. провели исследования различий качества обнаружения и интерпретации вирусов в метагеномах и виромах, полученных из одних и тех же образцов.
В отличие от метагеномов, исследования виромов не дают представления о контексте разнообразия микробиоты хозяина. Изучение взаимоотношений вируса и микробиоты хозяина может принести пользу при использовании метагеномов. С другой стороны, прогнозирование таких взаимоотношений на основе одних только метагеномов остается сложной задачей и часто может быть достигнуто только для части вирусных геномов. Более того, существует значительное количество вирусов, представленных в микробиоте в малом количестве: тем не менее эти вирусы разнообразны и оказывают значительное воздействие на характеристики сообщества микроорганизмов. При метагеномном анализе такие вирусы часто не обнаруживаются вообще, поскольку представляют собой слишком малую часть смешанного сообщества. Однако их можно обнаружить при анализе виромов, потому что большинство анализируемых последовательностей относится к вирусам. Кроме того, авторы исследования утверждают, что активные вирусы существуют в основном во внутриклеточном состоянии, и поэтому метагеномы, скорее всего, подходят для изучения вирусных сообществ. Высокая частота вирусного лизиса и производства вирионов, характерная для развития вирусной инфекции, может указывать на то, что последовательности, обнаруженные в виромах, могут лучше отражать активное вирусное сообщество. Стратегии совершенствования профилирования вирусных сообществ включают метагеномику с использованием стабильных изотопных зондов (stable-isotope probe), которая позволяет надёжно идентифицировать активные вирусы в метагеномах, и метатранскриптомику для идентификации РНК-вирусов.
В целом, в большинстве исследований вирусной экологии обычно используется либо метагеномика, либо виромика в зависимости от масштаба и контекста окружающей среды. Сообщества вирусов можно исследовать секвенированием извлечённой фракции нуклеиновых кислот из общего смешанного сообщества прокариот, эукариот и вирусов в образце, чтобы получить метагеномы. Сообщества вирусов также можно изучать, обогатив фракцию вирусоподобных частиц перед секвенированием, чтобы получить виромы.
Kosmopoulos et al. Microbiome (2024) 12:195 https://doi.org/10.1186/s40168-024-01905-x